Amyotrophic lateral sclerosis(ALS,肌萎缩侧索硬化,俗称渐冻症)是一种进行性、致死性的神经退行性疾病,主要表现为大脑和脊髓运动神经元持续丢失,患者最终常因呼吸肌衰竭死亡。ALS具有显著的遗传异质性,目前已发现SOD1、TARDBP、TBK1、C9orf72等多种致病或风险基因。然而,不同基因突变是否可通过共同作用机制导致运动神经元死亡,一直是ALS研究领域的重大挑战问题。
近日,复旦大学生命科学学院李继喜团队与复旦大学附属华山医院神经内科陈向军团队合作,在国际学术期刊《Cell Death & Differentiation》在线发表题为“Convergent TBK1 loss of function drives gasdermin E-dependent pyroptosis and motor neuron degeneration across ALS genotypes”的研究论文。研究发现,不同遗传背景的肌萎缩侧索硬化症(ALS)可共同汇聚于TBK1功能不足,并由此启动Caspase-8/7-GSDME焦亡通路,促进运动神经元损伤、神经炎症和TDP-43蛋白病理进程。
该工作首先对8例家族性ALS患者开展全外显子组测序,重点研究了携带TBK1 R573H、TDP-43 G298V和SOD1 G94R等变异的患者。将患者来源的诱导多能干细胞分化为运动神经元,发现尽管这些细胞具有不同的遗传突变,其病理变化却表现出明显的趋同性:轴突和神经突起逐渐缩短、TBK1激酶活性下降、磷酸化TDP-43增加并由细胞核向胞质错误转位,同时Caspase-8、Caspase-7与焦亡执行蛋白GSDME发生共定位和功能性聚集。炎症刺激条件下,这种共同病理机制更加突出。脂多糖刺激进一步降低TBK1活性,增强RIPK1磷酸化以及Caspase-8和Caspase-7活化,促使GSDME被切割并释放具有膜成孔活性的N端片段,最终引发细胞膜破裂、乳酸脱氢酶释放以及IL-1β和IL-18等炎症因子升高。与此同时,TDP-43磷酸化、胞质聚集和核内缺失进一步加重。敲低TBK1可以诱导Caspase-8/7-GSDME通路活化及TDP-43异常,而回补TBK1可逆转这些改变;广谱Caspase抑制剂也能显著减少GSDME切割。进一步构建人源化TBK1 R573H KI模型小鼠,与SOD1 G93A小鼠比较,发现该模型出现进行性运动功能异常,并伴随脊髓运动神经元减少、星形胶质细胞活化、GSDME焦亡通路增强以及TDP-43病理。炎症刺激显著放大这些表型,表明TBK1突变可增加神经系统对炎症环境的敏感性。
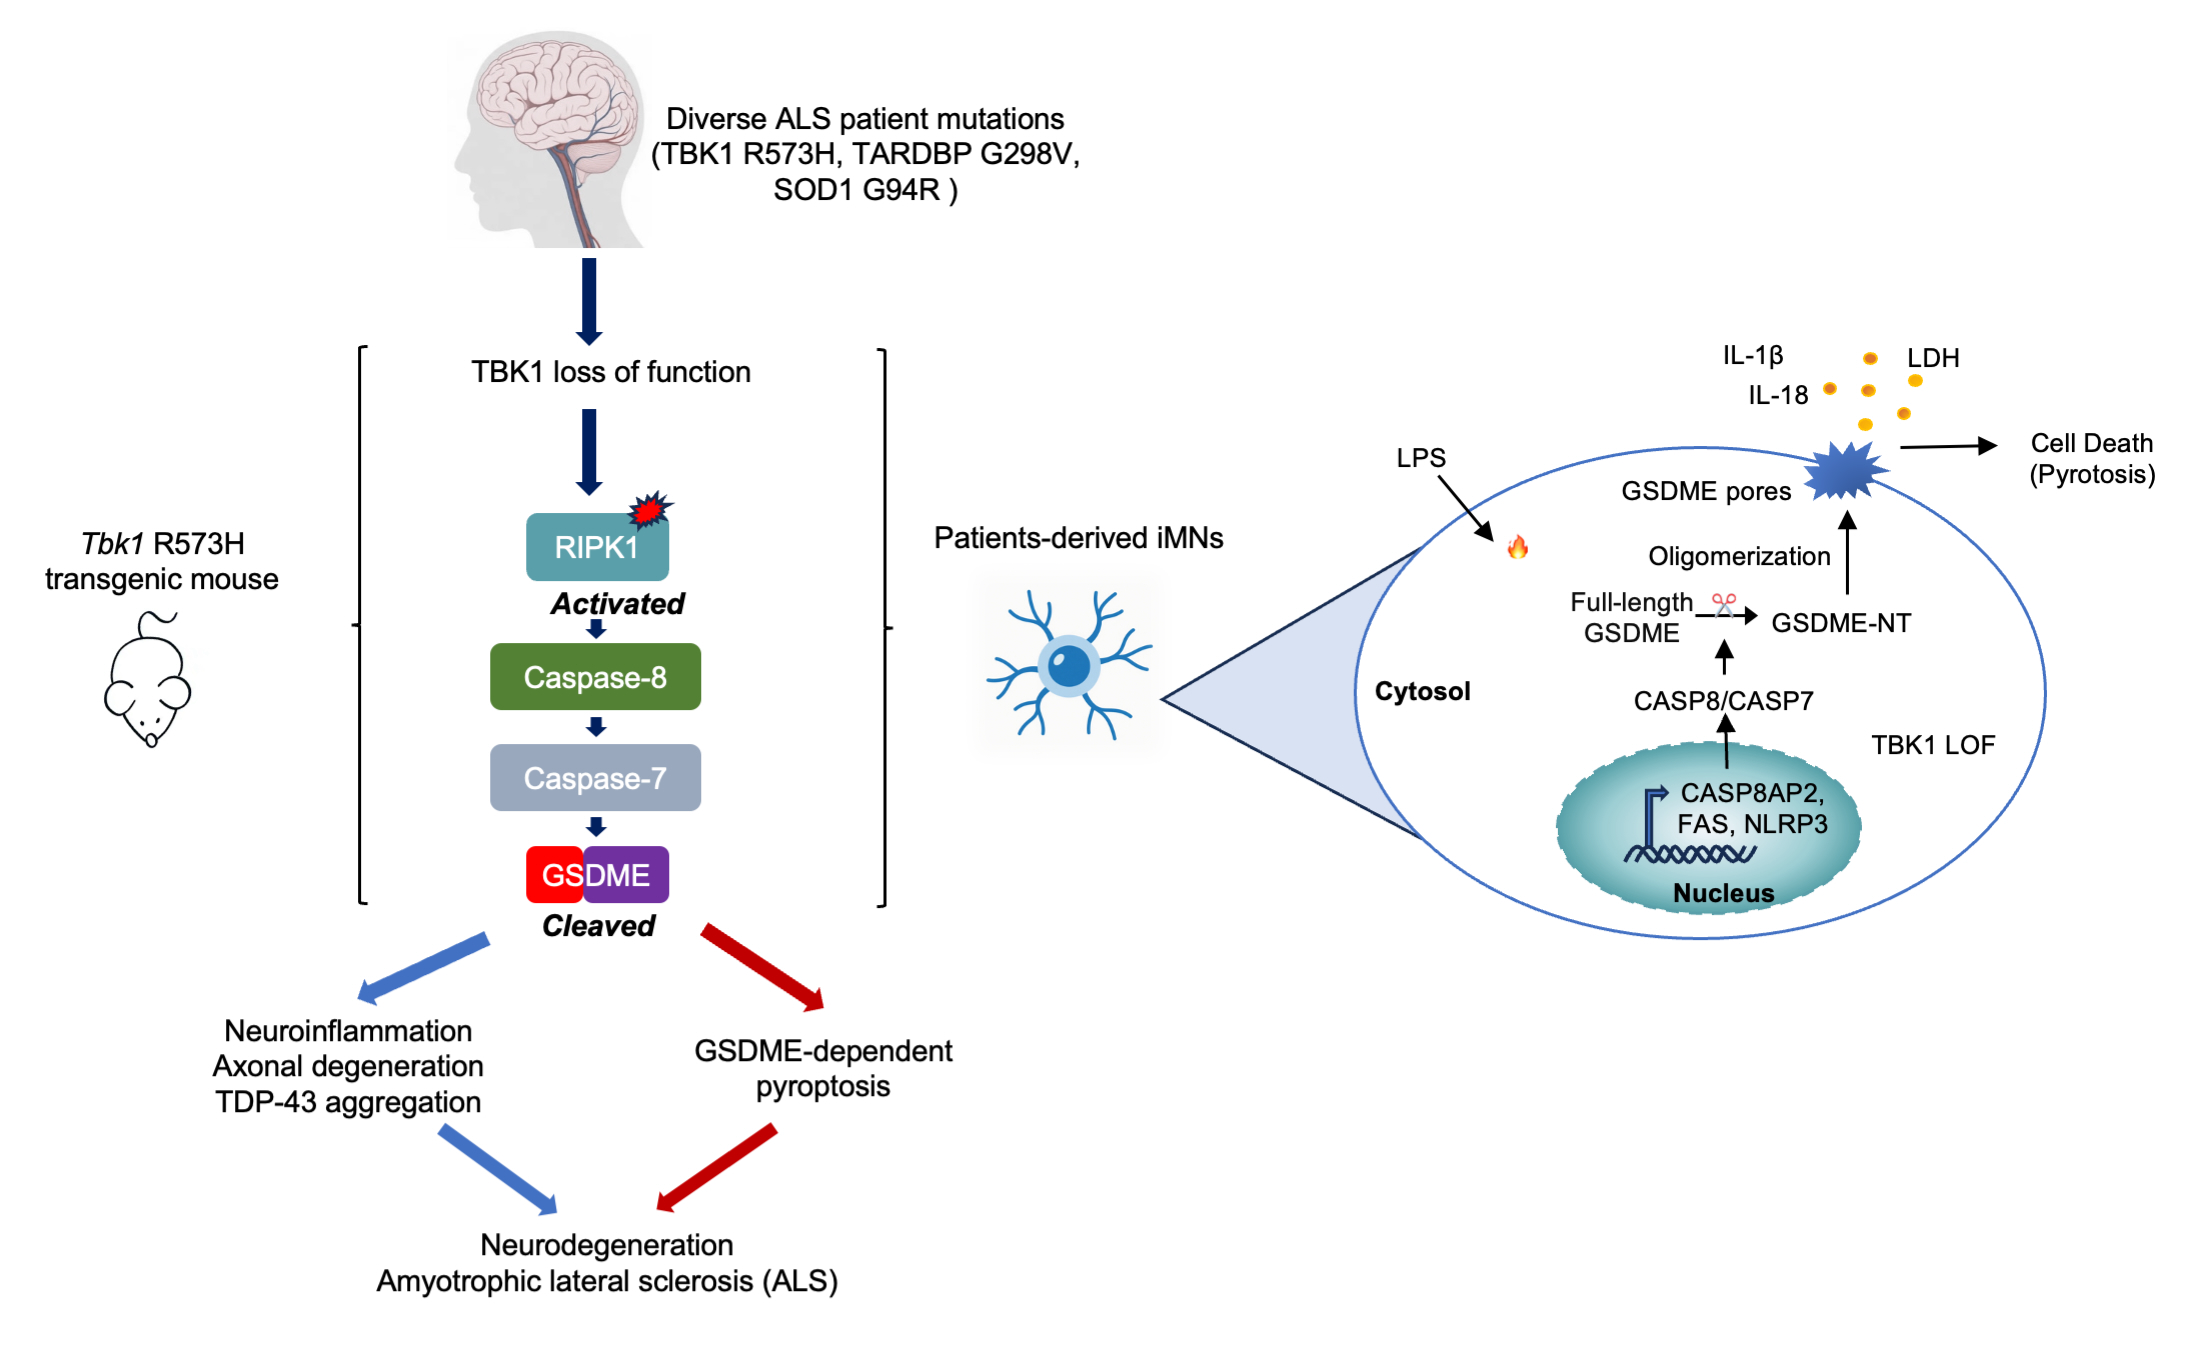
不同遗传型ALS共享的炎症性神经元死亡机制模型图。
本研究将遗传异质性较高的ALS病例连接到一条共同的炎症性细胞死亡通路。不仅拓展了TBK1在自噬和先天免疫之外的功能,还将TBK1功能不足、RIPK1异常活化、TDP-43蛋白病理与GSDME介导的焦亡整合进同一机制框架。相比只针对单一突变蛋白,靶向Caspase-8/7-GSDME这一共同执行环节,理论上可能覆盖更广泛的ALS患者,并同时减轻神经元死亡和继发性神经炎症。该研究为理解不同ALS致病基因如何汇聚于共同的神经元死亡程序提供了重要线索,也为ALS的分层诊疗和靶向炎症性细胞死亡治疗开辟了新的方向。
复旦大学附属华山医院齐梓含博士和生命科学学院刘雪鹤博士为论文共同第一作者,李继喜教授和陈向军主任为论文共同通讯作者。研究工作得到了科技部、国家自然科学基金委和上海市科委的支持。
论文链接:https://www.nature.com/articles/s41418-026-01874-8