11月2日,复旦大学生命科学学院徐书华教授、邓恋青年研究员、金力教授与南方医科大学、华大生命科学研究院、中国科学院生物物理研究所、中国医学科学院血液病医院等单位合作,在《自然·通讯》(Nature Communications)发表题为“The Genome Atlas of 1,020 Probands and 409 Unaffected Parents Decodes the Clinical Heterogeneity in β-thalassemia”的研究论文。该研究为“β地中海贫血千人基因组计划”(The 1000 β-Thalassemia Genomes Project,KbTGP)的首批成果之一,通过整合大规模全基因组测序、临床表型分析与功能实验,系统解析β地中海贫血临床异质性的遗传基础,为疾病修饰机制研究和潜在干预靶点探索提供了新线索。
β地中海贫血是我国南方及东南亚地区常见的单基因遗传病,由β珠蛋白合成不足或缺失引起。过量的α珠蛋白链在红系细胞中积累,可造成细胞损伤、无效造血和贫血。然而,即使携带相同的致病基因型,不同患者在发病程度、输血需求、铁过载及脾肿大等方面仍存在显著差异。这表明,除主要致病突变外,其他遗传因素也参与塑造疾病的临床表现。为何携带相同致病突变的地中海贫血患者,病情轻重却可能截然不同?这一问题不仅关系到患者的个体化诊疗,也是理解单基因遗传病复杂性的关键。既往研究已发现部分与胎儿血红蛋白水平相关的修饰位点,但尚不足以全面解释患者之间的差异。
围绕这一问题,南方医科大学徐湘民教授团队、复旦大学徐书华教授团队、华大生命科学研究院金鑫研究员团队等于2021年1月联合发起“β地中海贫血千人基因组计划”。研究团队对1020例患者及409名未发病父母进行平均深度约62×的全基因组测序,并整合77项临床表型,建立了涵盖1429个基因组的表型-基因组图谱。该资源系统覆盖单核苷酸变异、小片段插入缺失及结构变异,为从全基因组层面理解地中海贫血的临床异质性提供了基础。
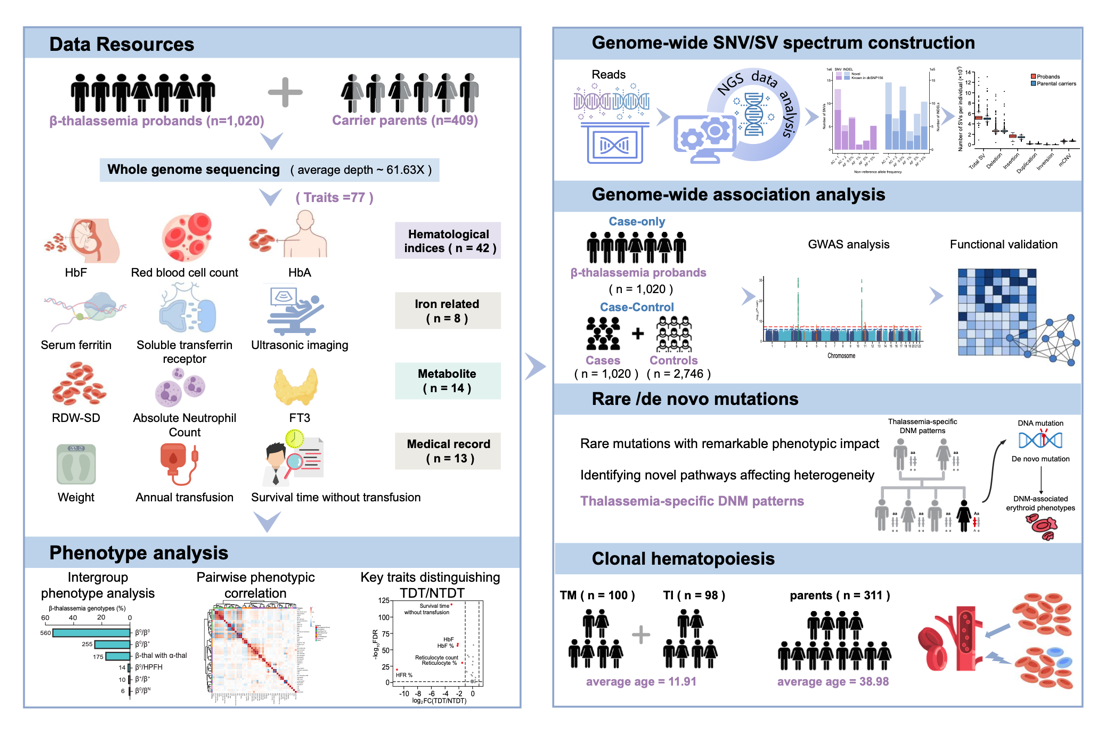
图1 β地中海贫血千人基因组项目概览图
通过患者队列内的关联分析,研究团队鉴定出11个与临床表型相关的独立遗传位点;进一步整合女娲基因组计划和千人基因组计划中2746名祖源匹配的对照,鉴定出另外15个关联位点。研究在已知疾病修饰因素之外,发现了一系列候选遗传因素,并研究重点围绕两种可能减轻病情的机制开展功能验证:一是提高胎儿血红蛋白水平,弥补β珠蛋白不足;二是清除细胞内积累的过量α珠蛋白,减少其对红细胞的损伤。
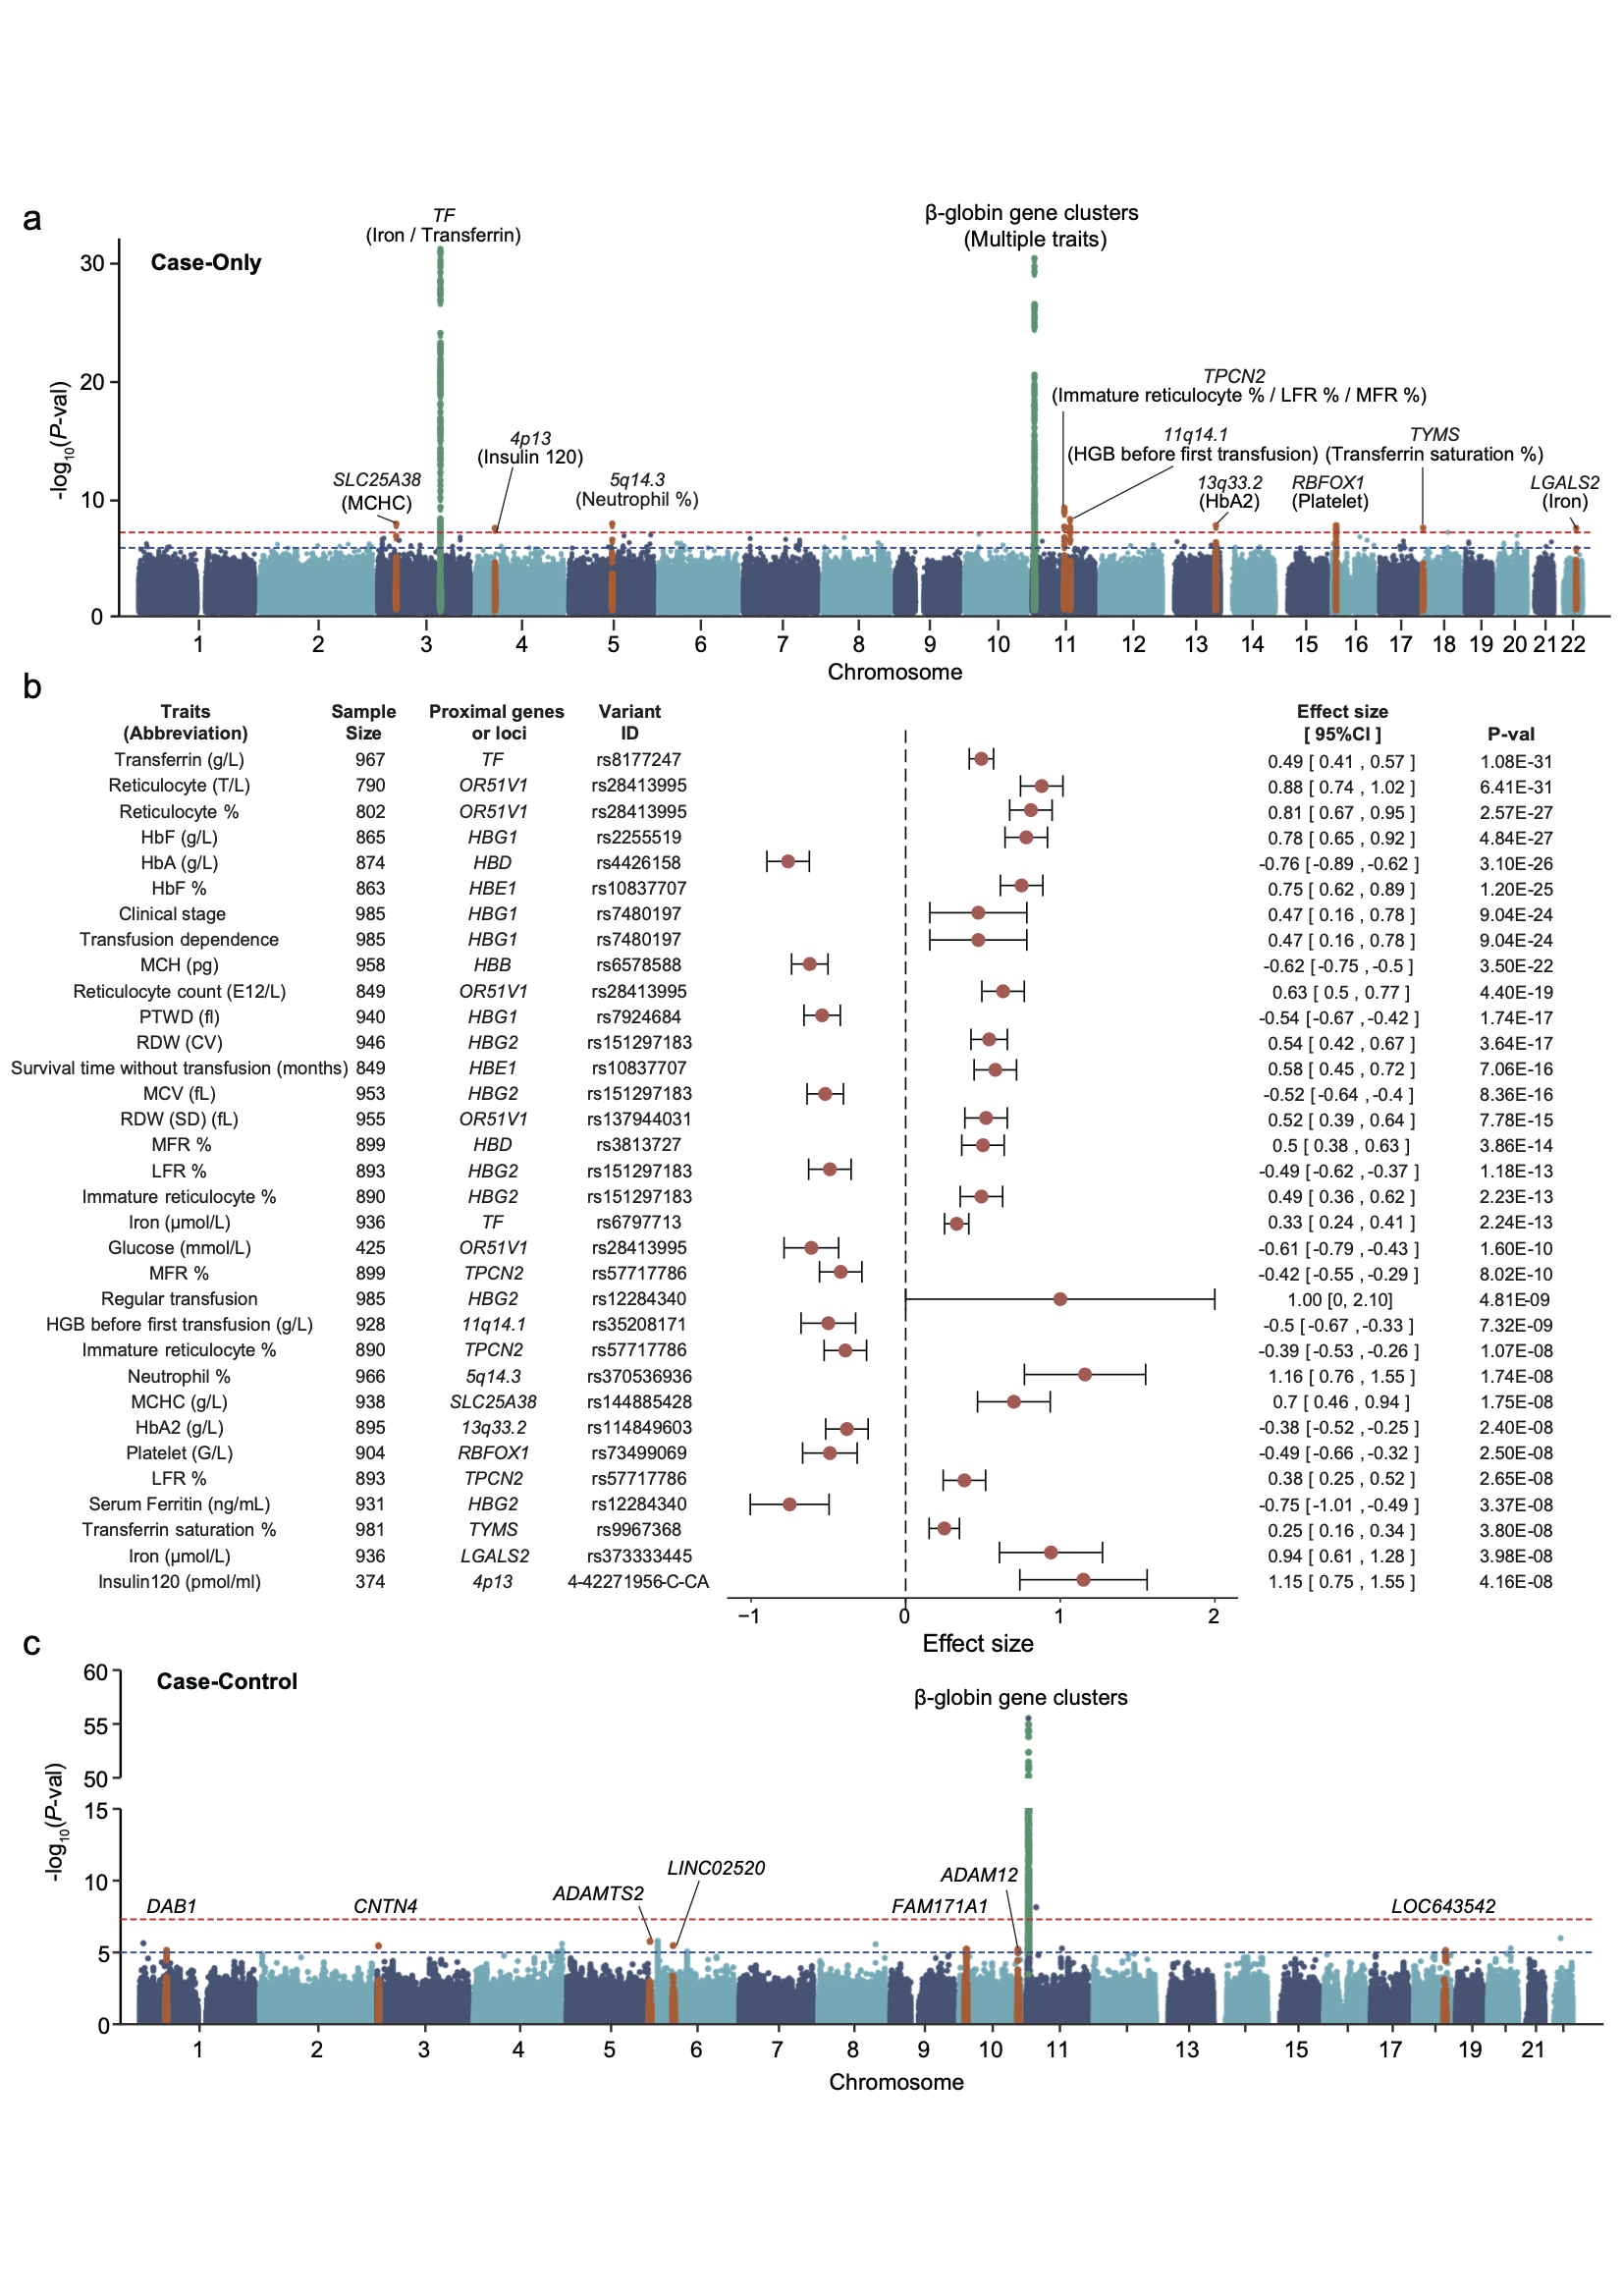
图2 我国β地中海贫血人群的基因-表型关联图谱
胎儿血红蛋白由α珠蛋白链和γ珠蛋白链组成,提高其水平有望部分补偿β珠蛋白不足。研究团队发现,染色体17p13.3区域与胎儿血红蛋白水平相关。在人红系细胞中,利用基因编辑删除包含候选位点的非编码区域后,γ珠蛋白表达明显上调,胎儿血红蛋白阳性细胞比例由约29%升至54%。在β珠蛋白缺陷细胞模型中,删除该区域还使不溶性α珠蛋白积累减少约35%。相关结果得到人造血干/祖细胞实验的进一步支持,提示这一非编码区域参与胎儿血红蛋白的表达调控,为探索新的干预靶点提供了实验依据。
另一方面,研究揭示了自噬相关基因PIK3C3对疾病严重程度的影响。通过对29个自噬相关基因进行筛查,研究团队发现PIK3C3中的9个罕见错义变异在严重脾肿大患者中富集。随后开展的小鼠实验显示,破坏Pik3c3功能会加重β地中海贫血表型,表现为血红蛋白水平和红细胞数量下降、脾脏增大以及红系细胞成熟受阻。细胞实验进一步显示,PIK3C3缺失伴随不溶性α珠蛋白积累及红系细胞凋亡改变。这些结果支持自噬相关过程通过影响过量α珠蛋白的清除,参与调节地中海贫血的临床表现。
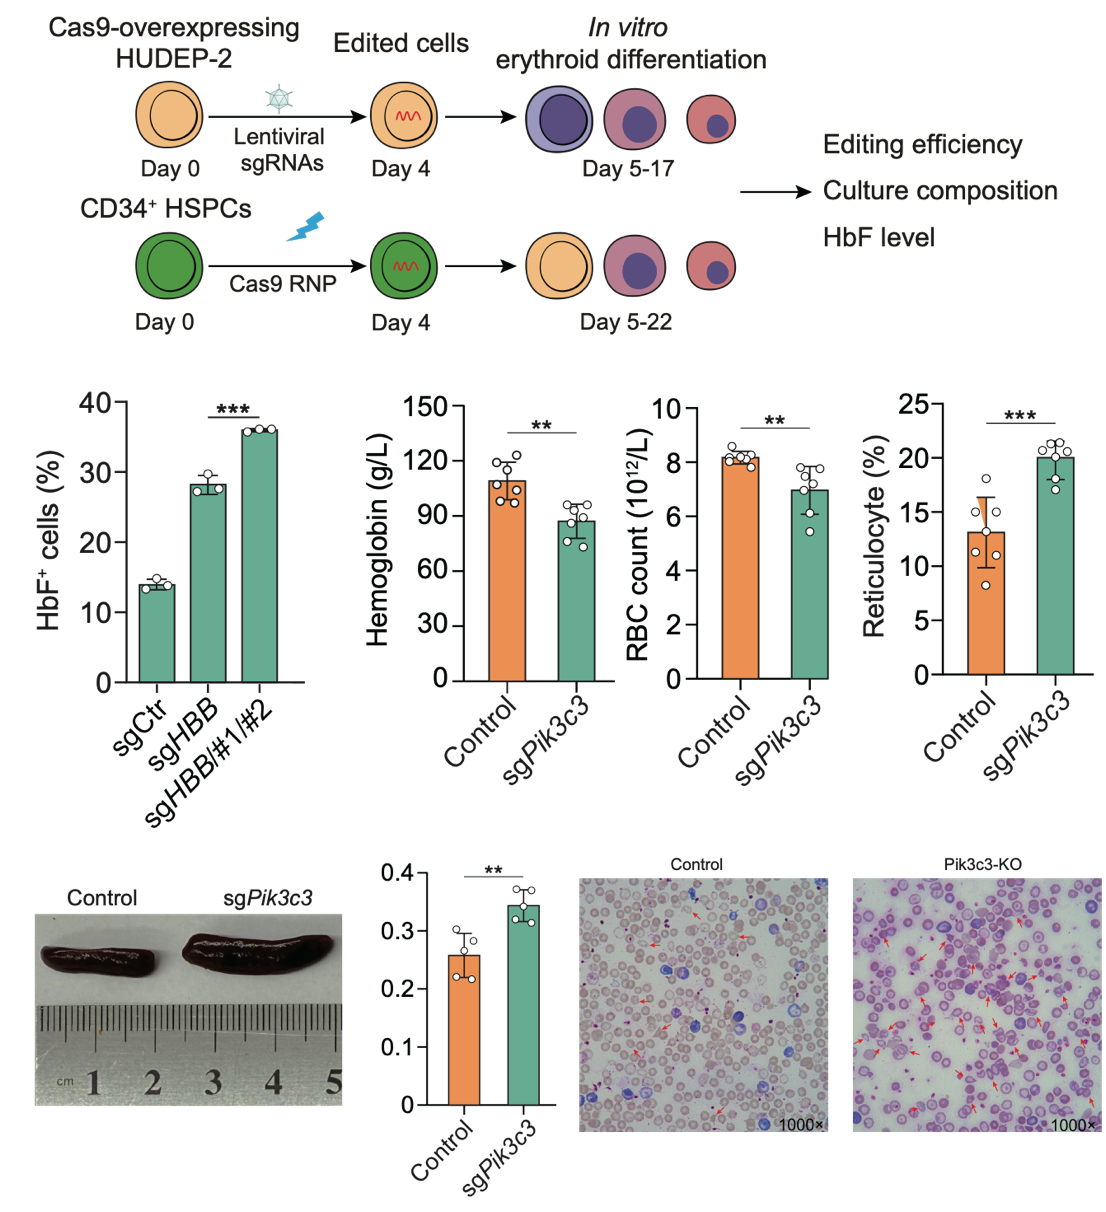
图3 β地中海贫血候选修饰因子的功能验证
结构变异是本研究关注的另一类重要遗传因素。与单个碱基的改变不同,结构变异涉及较大片段DNA的缺失、插入等变化,可能影响基因功能或表达调控,但其对地中海贫血临床表现的影响尚未得到充分认识。研究团队系统分析了患者及其父母的全基因组结构变异,发现预测可导致基因功能缺失的结构变异在血红蛋白病相关基因中富集,并鉴定出多个与临床表型相关的候选变异。其中,影响转铁蛋白基因TF编码区的缺失与转铁蛋白水平显著相关,为理解患者铁代谢差异提供了遗传学证据;涉及线粒体铁转运基因SLC25A37的缺失则呈现出与胎儿血红蛋白水平相关的线索。此外,家系分析发现,新生结构变异负担与部分临床指标存在相关性。这些发现拓展了地中海贫血疾病修饰因素的研究范围,提示结构变异是解析患者临床异质性不可忽视的组成部分。此外,研究团队对部分患者及其父母开展了克隆性造血相关体细胞突变分析,观察到值得进一步研究的突变特征,提示长期造血应激可能与部分患者的克隆性造血有关。这些探索性发现仍需更大规模、年龄匹配的队列及纵向随访验证。
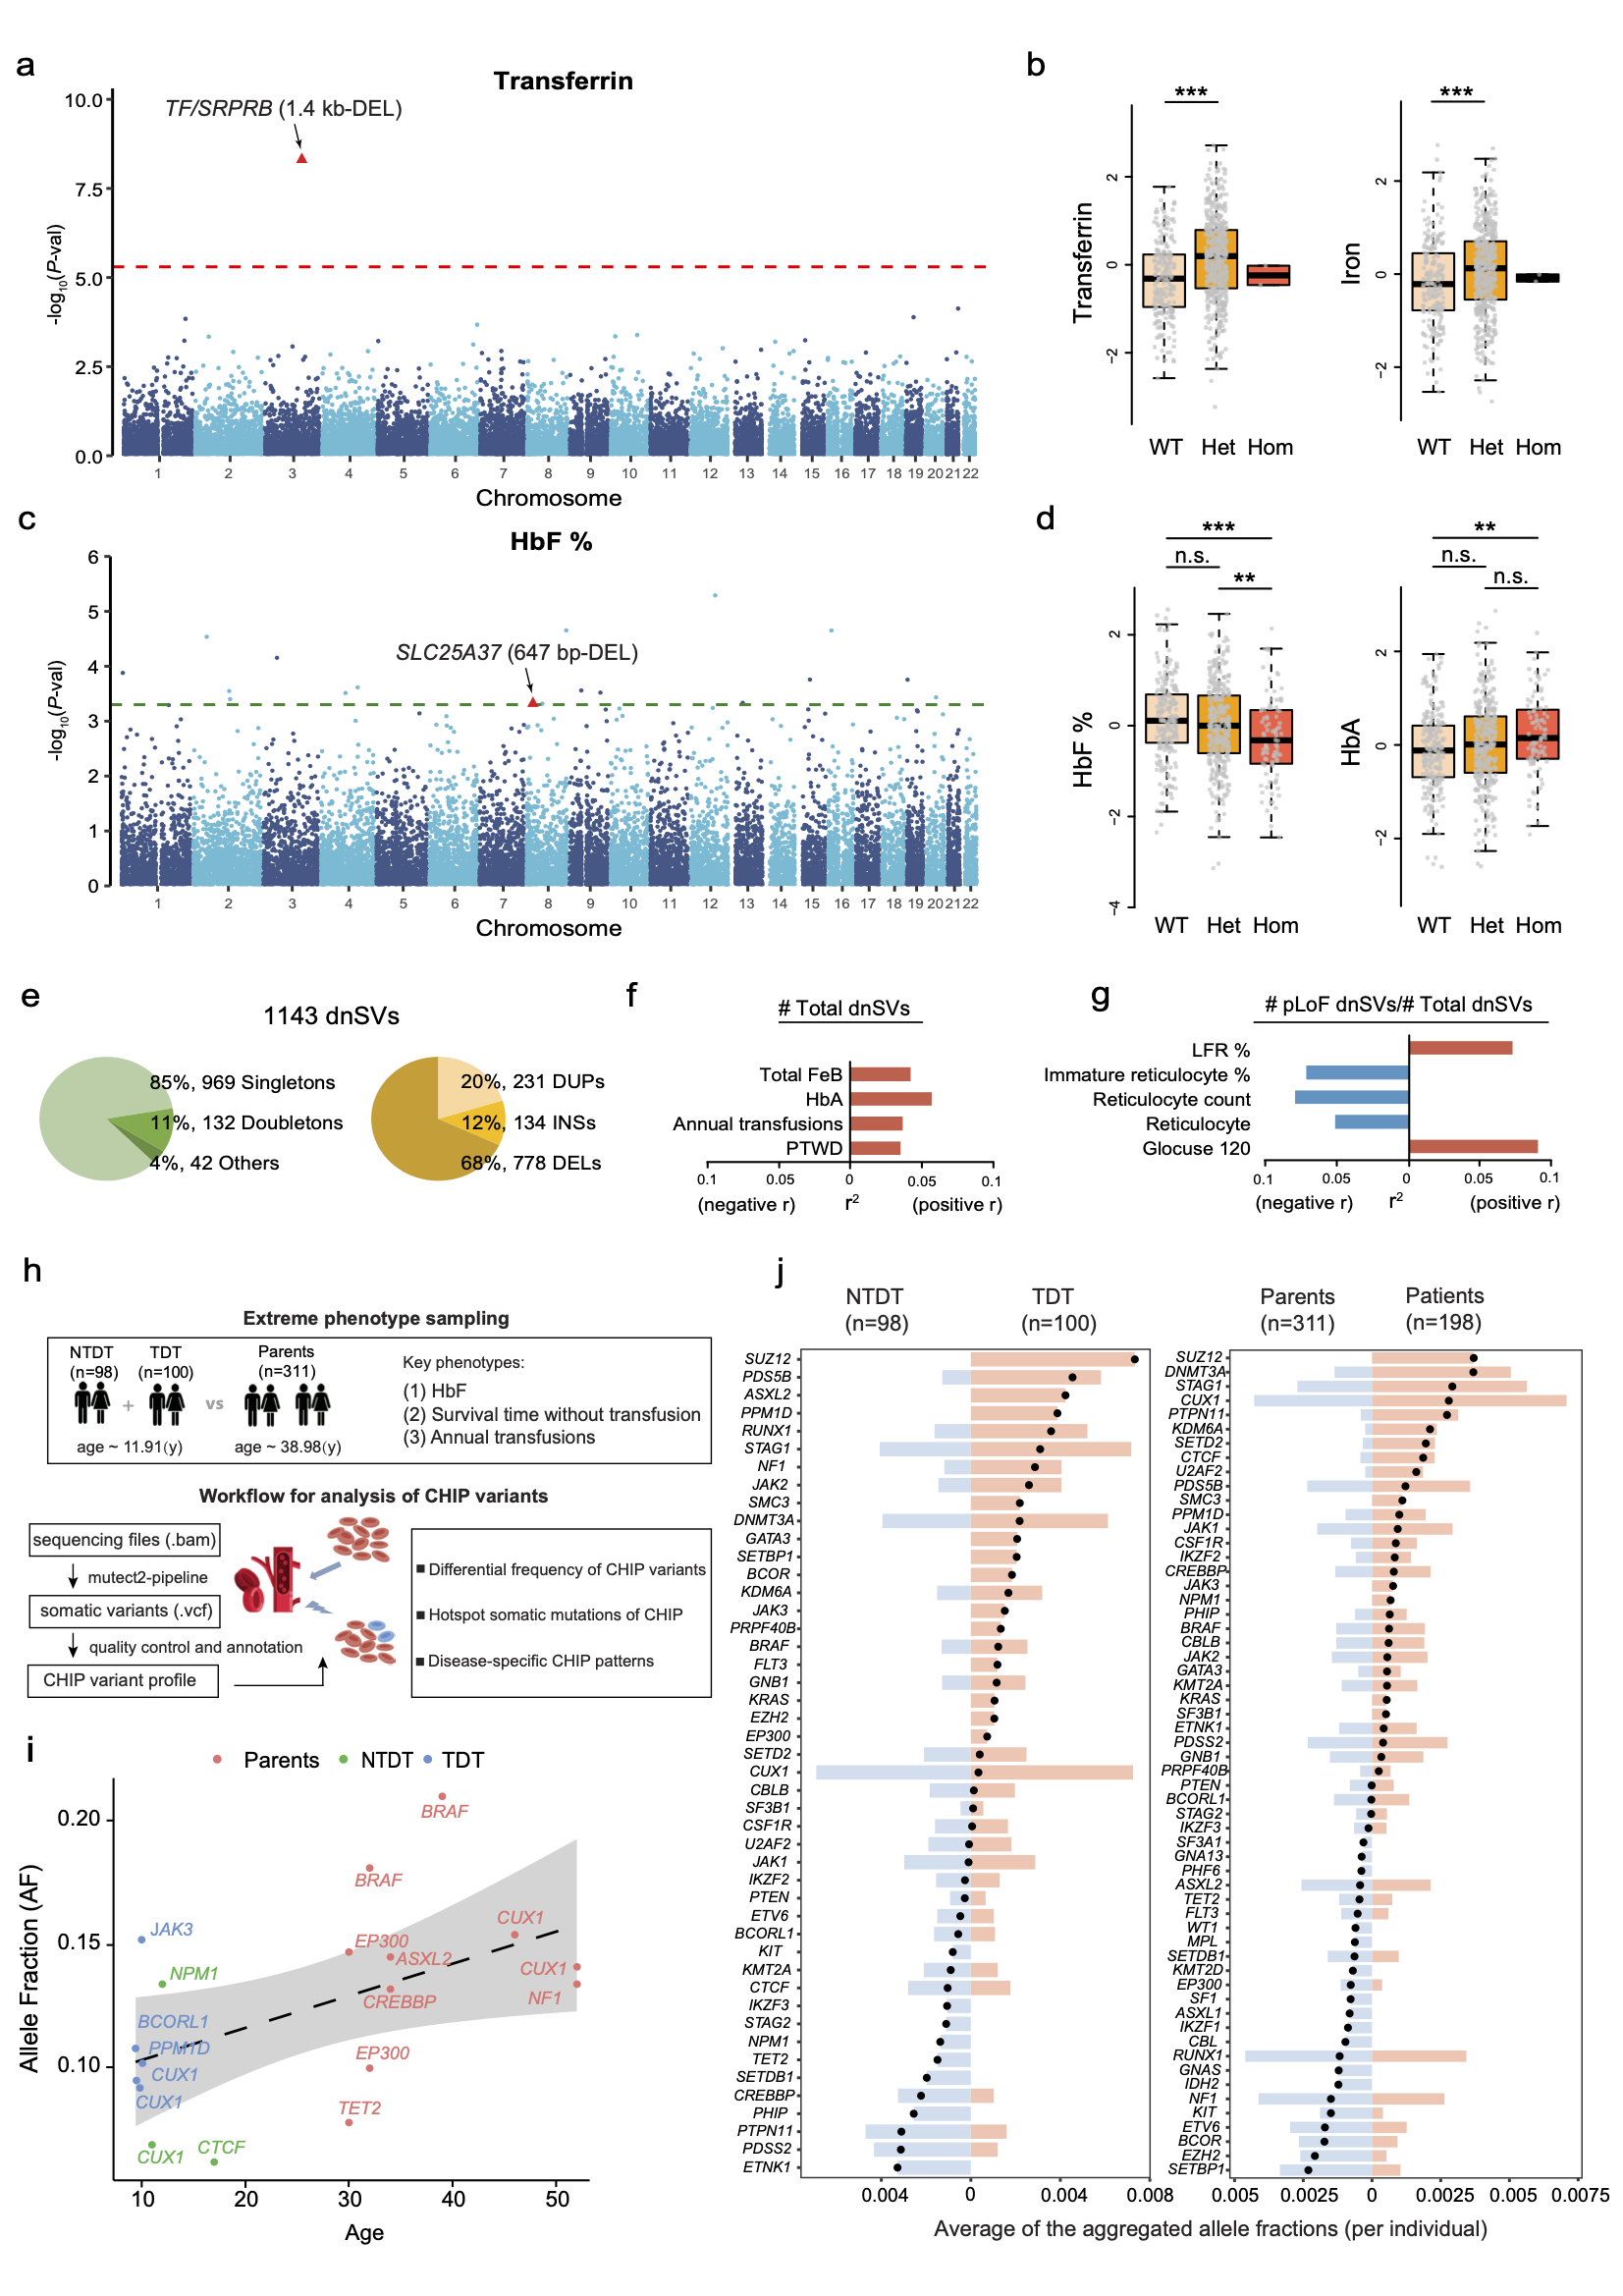
图4 基因组结构变异对β地中海贫血临床表型的影响
这项研究将患者临床表型、全基因组遗传变异与细胞及细胞模型相结合,表明单基因遗传病的临床表现并非仅由主要致病突变决定,多种疾病修饰因素共同影响着患者的病程与严重程度。研究建立的KbTGP资源及其发现,为进一步解析地中海贫血的疾病机制、探索个体化风险评估和潜在治疗策略奠定了基础,也为研究其他孟德尔遗传病的临床异质性提供了参考。
复旦大学生命科学学院邓恋青年研究员为共同第一作者。南方医科大学徐湘民教授为该文责任通讯作者,复旦大学生命科学学院复杂表型遗传调控全国重点实验室、进化生物学研究中心徐书华教授、华大生命科学研究院金鑫研究员、中国科学院生物物理研究所何顺民研究员、中国医学科学院血液病医院饶书权研究员为论文共同通讯作者;复旦大学博士研究生李松洋、孙雨萌、杨子艺、博士后唐霞、助理教授高扬参与了该项目研究并做出积极贡献。金力教授为β地贫千人基因组项目设计提供了指导并为本研究提供了支持。研究获得国家自然科学基金、国家重点研发计划等项目资助。
论文链接:https://doi.org/10.1038/s41467-026-79107-2